E-mail: inquiry@dengyuemed.com
Ligue: +852-56986617
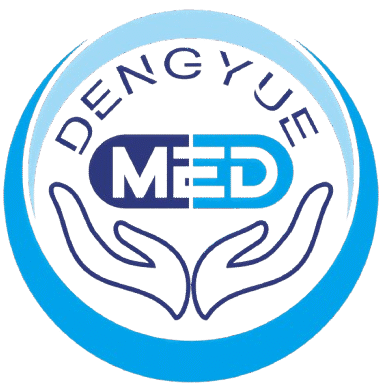
| Nome genérico | Comprimidos de Tolvaptan |
| Nome comercial | Samsca® |
| Princípio ativo | Tolvaptan |
| Forma farmacêutica | Comprimido |
| Especificação | 15 mg × 5 comprimidos |
| País de origem | China |
| Condições de armazenamento | Conservar ao abrigo da luz e em recipiente hermeticamente fechado. |
| Fabricante | Zhejiang Otsuka Pharmaceutical Co., Ltd. |
| Autoridade regulatória | Administração Nacional de Produtos Médicos da China (NMPA) |
| Número de aprovação | H20110115 |
| Data de aprovação | 18/07/2025 |
| Prazo de validade | 36 meses |
| Área terapêutica | Cardiovascular; Endocrine; Hepatobiliar; Nefrologia |
O Tolvaptan atua como antagonista seletivo dos recetores V2 da vasopressina nos rins. Ao bloquear a ação desta hormona, reduz a reabsorção de água nos túbulos renais e aumenta a eliminação de água livre pela urina, sem provocar uma perda proporcional de sódio e outros eletrólitos. Este mecanismo ajuda a aumentar a concentração de sódio no sangue em pacientes com hiponatremia e pode contribuir para reduzir a retenção excessiva de água em situações específicas, como na insuficiência cardíaca. O tratamento requer supervisão médica e monitorização dos níveis de sódio, uma vez que a sua correção demasiado rápida pode causar complicações neurológicas graves.
A correção demasiado rápida da hiponatremia pode causar desmielinização osmótica, que pode manifestar-se por disartria, mutismo, disfagia, letargia, alterações emocionais, tetraplegia espástica, convulsões, coma e morte.
Por este motivo, o início e o reinício do tratamento devem ocorrer em ambiente hospitalar. No dia da administração, a concentração sérica de sódio deve ser monitorizada várias vezes para avaliar a resposta ao tratamento.
A dose inicial habitual é de 15 mg uma vez por dia, podendo o medicamento ser tomado com ou sem alimentos. Se necessário, após pelo menos 24 horas de tratamento, a dose pode ser aumentada para 30 mg uma vez por dia e, posteriormente, até à dose máxima de 60 mg uma vez por dia, para aumentar a concentração sérica de sódio.
Para reduzir o risco de lesão hepática, a duração do tratamento não deve exceder 30 dias.
Durante o início do tratamento e os aumentos da dose, devem ser monitorizados frequentemente os eletrólitos séricos e o estado volémico.
Deve evitar-se a restrição da ingestão de líquidos durante as primeiras 24 horas de tratamento. Os pacientes devem ser instruídos a beber líquidos sempre que sentirem sede.
Após a suspensão do medicamento, devem ser orientados a retomar a restrição de líquidos, quando indicada, e a monitorizar a concentração sérica de sódio e o estado volémico.
Se a concentração sérica de sódio não melhorar adequadamente, deve considerar-se a substituição do Tolvaptan por outro tratamento ou a adição de outra terapêutica.
Nos pacientes com melhoria adequada da concentração sérica de sódio, devem ser monitorizados periodicamente a doença subjacente e os níveis séricos de sódio, para avaliar a necessidade de continuar o tratamento.
A duração do tratamento depende da doença subjacente e da respetiva terapêutica. Prevê-se que o tratamento possa continuar até que a doença subjacente esteja devidamente controlada ou a hiponatremia deixe de constituir um problema clínico.
A dose habitual é de 15 mg uma vez por dia.
Devem observar-se as seguintes precauções:
Sexo, raça, função cardíaca e insuficiência hepática ligeira ou moderada: Em geral, não é necessário ajustar a dose com base nestes fatores, de acordo com os dados fornecidos na informação do medicamento.
Insuficiência renal: Nos pacientes com hiponatremia e compromisso renal ligeiro a grave (depuração da creatinina de 10–79 mL/min), não é necessário ajustar a dose exclusivamente com base na função renal. Não existem dados clínicos suficientes em pacientes com depuração da creatinina inferior a 10 mL/min ou submetidos a diálise. Como o efeito do Tolvaptan sobre a concentração sérica de sódio pode perder-se em níveis muito baixos de função renal, não se recomenda a sua utilização quando a depuração da creatinina é inferior a 10 mL/min. O medicamento não deve ser utilizado em pacientes com anúria, nos quais não se espera benefício.
Insuficiência hepática: Nos estudos sobre hiponatremia, a insuficiência hepática moderada ou grave reduziu a depuração do Tolvaptan e aumentou o seu volume de distribuição, embora estas alterações não tenham atingido relevância clínica significativa.
Idosos:
Inibidores do CYP3A: O Tolvaptan é metabolizado pelo CYP3A. A administração concomitante com inibidores potentes pode aumentar significativamente a exposição ao medicamento, tendo sido observado um aumento de aproximadamente cinco vezes. O efeito dos inibidores moderados não está suficientemente caracterizado; recomenda-se evitar a associação.
Indutores do CYP3A: A administração concomitante com indutores potentes, como a rifampicina, pode reduzir a concentração plasmática do Tolvaptan em cerca de 85%, comprometendo a eficácia clínica. A dose deve ser avaliada de acordo com a resposta do paciente.
Inibidores da glicoproteína P: O Tolvaptan é um substrato da glicoproteína P. A administração concomitante com inibidores, como a ciclosporina, pode exigir uma redução da dose.
Os dados relativos às reações adversas provêm de ensaios clínicos. Como os ensaios são realizados em condições diferentes, as frequências observadas não podem ser comparadas diretamente entre estudos nem representam necessariamente as frequências verificadas na prática clínica.
Em ensaios clínicos multicêntricos, aleatorizados e controlados por placebo, realizados na Europa e nos Estados Unidos, 607 pacientes com hiponatremia (sódio sérico inferior a 135 mEq/L) receberam Tolvaptan. A idade média era de 62 anos, 70% eram homens e 82% eram de raça branca.
Entre estes pacientes, 189 apresentavam sódio sérico inferior a 130 mEq/L e 52 tinham valores inferiores a 125 mEq/L. As causas da hiponatremia incluíam insuficiência cardíaca (68%), cirrose hepática (17%), SIADH e outras causas (16%).
No conjunto dos ensaios clínicos abertos ou controlados por placebo, mais de 4.000 pacientes receberam Tolvaptan. Destes, cerca de 650 tinham hiponatremia e aproximadamente 219 receberam o medicamento durante mais de seis meses.
Nos dois ensaios clínicos controlados por placebo com duração de 30 dias, as reações adversas mais frequentes, com uma incidência superior à observada com placebo em mais de cinco pontos percentuais, incluíram:
Nestes estudos, a terapêutica foi interrompida devido a acontecimentos adversos em 10% dos pacientes tratados com Tolvaptan (23/223) e em 12% dos pacientes que receberam placebo (26/220). Nenhuma reação adversa que levou à suspensão do tratamento apresentou uma incidência superior a 1% no grupo Tolvaptan.
A incidência de morte associada a acontecimentos adversos foi de 6% tanto no grupo Tolvaptan como no grupo placebo.
A lista completa das reações adversas e respetivas frequências deve ser consultada na informação oficial do medicamento.
O Tolvaptan está contraindicado nas seguintes situações:
A correção demasiado rápida da hiponatremia, por exemplo, um aumento superior a 12 mEq/L em 24 horas, pode provocar síndrome de desmielinização osmótica, com sequelas neurológicas graves, incluindo disartria, mutismo, disfagia, letargia, alterações emocionais, tetraplegia espástica, convulsões, coma e morte.
Os pacientes com desnutrição grave, alcoolismo ou doença hepática avançada apresentam maior risco e podem necessitar de uma correção mais lenta do sódio.
Num ensaio clínico com uma dose inicial de 15 mg uma vez por dia, 7% dos pacientes com sódio sérico inferior a 130 mEq/L apresentaram um aumento superior a 8 mEq/L nas primeiras oito horas; 2% apresentaram um aumento superior a 12 mEq/L em 24 horas. No grupo placebo, os valores correspondentes foram de 1% e 0%.
Embora não tenham sido observados casos de síndrome de desmielinização osmótica nestes estudos, existem relatos de complicações neurológicas associadas à correção demasiado rápida do sódio.
Durante o tratamento, sobretudo no início e após aumentos da dose, devem monitorizar-se a concentração sérica de sódio e os sinais neurológicos. Os pacientes com SIADH ou concentrações basais muito baixas de sódio apresentam maior risco.
Se o aumento do sódio for demasiado rápido, o tratamento deve ser interrompido ou suspenso temporariamente, podendo ser necessário administrar líquidos hipotónicos. Deve evitar-se a restrição de líquidos durante as primeiras 24 horas, pois pode acelerar excessivamente a correção da hiponatremia.
Foram observados casos de lesão hepática associada ao Tolvaptan em estudos de longa duração com doses superiores às utilizadas no tratamento da hiponatremia, nomeadamente em pacientes com doença renal poliquística autossómica dominante.
Num estudo, três pacientes apresentaram simultaneamente elevação clinicamente significativa da alanina aminotransferase (ALT), superior a três vezes o limite superior da normalidade, e da bilirrubina total, superior a duas vezes esse limite. A elevação significativa da ALT ocorreu em 4,4% dos pacientes tratados com Tolvaptan (42/958), em comparação com 1,0% dos pacientes que receberam placebo (5/484).
A maioria das alterações das enzimas hepáticas foi identificada nos primeiros 18 meses de tratamento e melhorou gradualmente após a suspensão do medicamento. Estes dados indicam um risco potencial de lesão hepática grave, potencialmente fatal ou irreversível.
Na experiência pós-comercialização em pacientes com doença renal poliquística autossómica dominante, foram notificados casos de insuficiência hepática aguda que exigiram transplante hepático.
Para reduzir o risco de lesão hepática significativa, devem realizar-se várias avaliações da função hepática nas primeiras duas semanas de tratamento e continuar a monitorização sempre que o tratamento prossiga.
Se surgirem fadiga, perda de apetite, desconforto na região superior do abdómen, urina anormalmente escura ou icterícia, deve realizar-se imediatamente uma avaliação da função hepática. Se houver suspeita de lesão hepática ou agravamento desta, o medicamento deve ser suspenso de imediato e devem ser realizadas as avaliações e medidas terapêuticas necessárias. O Tolvaptan não deve ser novamente administrado a pacientes com lesão hepática, salvo se for estabelecido que esta não foi causada pelo medicamento.
Nos ensaios clínicos com pacientes com hiponatremia e cirrose, ocorreu hemorragia gastrointestinal em 6 dos 63 pacientes tratados com Tolvaptan (10%), em comparação com 1 dos 53 pacientes que receberam placebo (2%).
Em pacientes com cirrose, o medicamento só deve ser utilizado quando os benefícios esperados superarem os riscos.
O Tolvaptan apresenta um efeito aquarético potente. Em pacientes com insuficiência cardíaca e sódio sérico inicialmente normal, pode causar hipernatremia e acontecimentos neurológicos adversos.
No início do tratamento, devem monitorizar-se frequentemente a concentração sérica de sódio e o estado volémico. Se o sódio ultrapassar o intervalo normal, a dose deve ser ajustada e devem ser tomadas as medidas necessárias, com monitorização rigorosa.
O Tolvaptan pode provocar uma diurese aquosa significativa. Embora a ingestão de líquidos possa atenuar este efeito, os pacientes que utilizam outros diuréticos ou que restringem a ingestão de líquidos apresentam maior risco de desidratação e hipovolemia.
Num ensaio clínico controlado em pacientes com hiponatremia, a desidratação ocorreu em 3,3% dos pacientes tratados com Tolvaptan (607 pacientes), em comparação com 1,5% dos pacientes que receberam placebo.
Se surgirem sinais ou sintomas clinicamente significativos de hipovolemia, o tratamento deve ser interrompido ou suspenso, com monitorização rigorosa dos sinais vitais, do equilíbrio hídrico e dos eletrólitos, além da instituição de medidas de suporte.
A restrição de líquidos durante o tratamento aumenta o risco de desidratação e hipovolemia. Os pacientes devem ser orientados a ingerir líquidos adequadamente quando sentirem sede ou apresentarem sinais de desidratação.
Não existe experiência suficiente com a utilização concomitante de Tolvaptan e solução salina hipertónica. Esta associação não é recomendada.
A diurese aquosa pode reduzir o volume circulante e aumentar a concentração sérica de potássio, podendo favorecer arritmias graves, incluindo fibrilhação ventricular e taquicardia ventricular.
Nos pacientes que utilizam medicamentos que aumentam o potássio sérico ou que apresentam concentrações de potássio superiores a 5 mEq/L, os níveis de potássio devem ser monitorizados após o início do tratamento.
Deve assegurar-se que o paciente consegue urinar adequadamente. Pacientes com dificuldade de micção, como os que apresentam hipertrofia prostática ou outras doenças urinárias, podem ter maior risco de retenção urinária aguda.
Nos pacientes com diabetes e hiperglicemia, por exemplo, glicemia superior a 300 mg/dL, pode ocorrer pseudohiponatremia. Esta situação deve ser excluída antes e durante o tratamento.
O Tolvaptan pode aumentar a glicemia. Os pacientes com diabetes, especialmente aqueles com diabetes tipo 2 mal controlada, devem ser acompanhados cuidadosamente.
O medicamento contém lactose como excipiente. Não deve ser utilizado por pacientes com doenças hereditárias raras, como intolerância à galactose, deficiência de lactase ou malabsorção de glucose-galactose.
Os pacientes com cirrose podem desenvolver encefalopatia hepática acompanhada de alterações do estado de consciência. Se surgirem alterações suspeitas, o Tolvaptan deve ser suspenso e devem ser tomadas medidas clínicas adequadas.
O efeito diurético é particularmente intenso nas primeiras 24 horas após a administração. Recomenda-se medir a concentração sérica de sódio aproximadamente 4–6 horas e 8–12 horas após a dose.
A partir do dia seguinte e durante a primeira semana, a concentração sérica de sódio deve ser monitorizada diariamente. Se o tratamento continuar, a monitorização deve prosseguir com a frequência clinicamente adequada.
Nos pacientes com sódio sérico inferior a 125 mEq/L, existe risco de desmielinização osmótica se o sódio aumentar demasiado rapidamente. Se o aumento exceder 12 mEq/L em 24 horas, o tratamento deve ser interrompido.
Como podem ocorrer tonturas e outros efeitos adversos, devem tomar-se precauções para prevenir quedas. Os pacientes devem ter especial cuidado ao realizar trabalhos em altura, conduzir veículos ou executar outras atividades potencialmente perigosas.
Os atletas devem utilizar o medicamento com precaução e de acordo com a orientação médica e as regras antidopagem aplicáveis.
Ao dispensar o medicamento, os pacientes devem ser instruídos a retirar os comprimidos da embalagem de dose unitária antes de os tomar. A ingestão acidental da embalagem PTP pode causar lesões na mucosa esofágica devido às suas extremidades rígidas, podendo provocar perfuração e mediastinite, entre outras complicações graves.
1. Hiponatremia
Indicado para o tratamento da hiponatremia clinicamente significativa, hipervolémica ou euvolémica (concentração sérica de sódio inferior a 125 mEq/L ou hiponatremia menos acentuada, mas sintomática e resistente à restrição de líquidos), incluindo pacientes com insuficiência cardíaca, cirrose hepática e síndrome de secreção inapropriada da hormona antidiurética (SIADH).
2. Retenção de líquidos associada à insuficiência cardíaca
Indicado para o tratamento da retenção de líquidos associada à insuficiência cardíaca quando a resposta a outros diuréticos, como os diuréticos da ansa, é inadequada.